


Beta Thalassemia Là Bệnh Gì? Nguyên Nhân & Cách Phòng Ngừa


Nhiều người nhận kết quả xét nghiệm có ghi “mang gen beta thalassemia” mà không biết điều đó có nghĩa gì, có nguy hiểm không và cần làm gì tiếp theo. Thực tế, beta thalassemia là một trong những bệnh lý di truyền phổ biến nhất tại Việt Nam và trên thế giới, nhưng lại không được nhiều người biết đến cho đến khi có kết quả bất thường. Cùng Bệnh viện Đa khoa Hà Nội tìm hiểu chi tiết qua bài viết này.
Beta thalassemia là gì? Tổng quan về bệnh
Beta thalassemia là bệnh gì?
Beta thalassemia là bệnh thiếu máu tan huyết di truyền, xảy ra do đột biến gen làm giảm hoặc mất hoàn toàn khả năng tổng hợp chuỗi beta-globin của phân tử hemoglobin (huyết sắc tố trong hồng cầu).
Khi chuỗi beta-globin bị thiếu hụt, hemoglobin không được tạo thành đủ và đúng cấu trúc. Hồng cầu vì thế nhỏ, biến dạng và bị phá hủy sớm hơn bình thường, gây ra tình trạng thiếu máu mãn tính. Mức độ nặng nhẹ phụ thuộc vào số lượng gen bị đột biến và loại đột biến.
Bệnh beta thalassemia thuộc nhóm bệnh tan máu bẩm sinh (thalassemia), cùng nhóm với alpha thalassemia. Đây là bệnh beta thalassemia di truyền theo quy luật lặn, không phải bệnh lây nhiễm. Theo Liên đoàn Thalassemia quốc tế, ước tính khoảng 1,5% dân số thế giới mang gen beta thalassemia, và mỗi năm có khoảng 60.000 trẻ em sinh ra mắc thể nặng [1]. Tại Việt Nam, ước tính tỷ lệ mang gen thalassemia trung bình trong cộng đồng tất cả các dân tộc Việt Nam là 13,8% [2].
BSNT Đoàn Phương Thảo, Phó trưởng Lab IVF Hà Nội, Bệnh viện Đa Khoa Hà Nội cho biết: “Thalassemia là bệnh lý di truyền khá phổ biến tại Việt Nam. Khi cả hai vợ chồng cùng mang gen bệnh, nguy cơ sinh con mắc tan máu bẩm sinh thể nặng là rất cao. Đây là căn bệnh gây nhiều hệ lụy nghiêm trọng, trẻ có thể phải truyền máu suốt đời, ảnh hưởng lớn đến sức khỏe và chất lượng cuộc sống.
Vì vậy, với các cặp đôi phát hiện mang gen Thalassemia trong quá trình khám tiền hôn nhân hoặc trước sinh, việc lựa chọn sàng lọc phôi khỏe mạnh là giải pháp rất quan trọng. Điều này giúp giảm nguy cơ sinh con mắc bệnh, đồng thời đảm bảo em bé sinh ra có sức khỏe ổn định và không biểu hiện bệnh lý trên lâm sàng.”
Nguyên nhân và cơ chế di truyền
Nguyên nhân trực tiếp của beta thalassemia là đột biến trên gen HBB nằm trên nhiễm sắc thể số 11. Hiện nay, thế giới đã ghi nhận hơn 900 loại đột biến gen quy định chuỗi beta. Tại Việt Nam, có khoảng 8 loại đột biến phổ biến chiếm tới 95% các trường hợp mắc bệnh, bao gồm các đột biến như CD17, CD41/42, CD26 (gây bệnh HbE) [3].
Cơ chế di truyền:
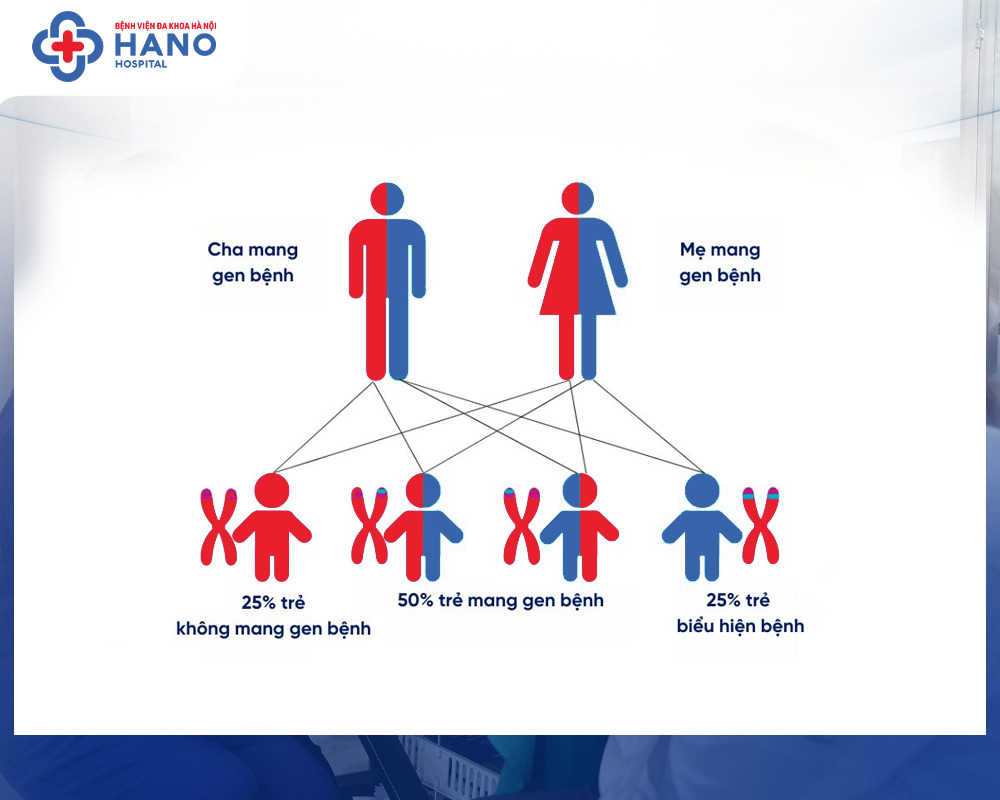
Mỗi người có hai bản sao gen HBB (một từ bố, một từ mẹ). Bệnh di truyền theo quy luật lặn trên nhiễm sắc thể thường, có nghĩa là:
- Người có một gen bình thường + một gen đột biến: Mang gen (carrier), thường không có triệu chứng hoặc rất nhẹ
- Người có hai gen đột biến: Mắc bệnh ở mức độ từ trung gian đến nặng
Khi cả bố và mẹ đều là người mang gen (carrier), xác suất mỗi lần sinh con sẽ là [4]:
- 25% con mắc bệnh thể nặng (nhận gen đột biến từ cả bố và mẹ)
- 50% con là người lành mang gen bệnh như bố/mẹ
- 25% con hoàn toàn bình thường không mang gen bệnh
>> Xem thêm: Mẹ Mang Gen Thalassemia Bố Bình Thường Thì Con Có Sao Không?
Đây chính là lý do tầm soát trước hôn nhân và trước sinh có ý nghĩa vô cùng quan trọng với cộng đồng.
Phân biệt beta thalassemia và alpha thalassemia
Cả hai đều là bệnh tan máu bẩm sinh, nhưng khác nhau ở gen bị đột biến và chuỗi globin bị ảnh hưởng:
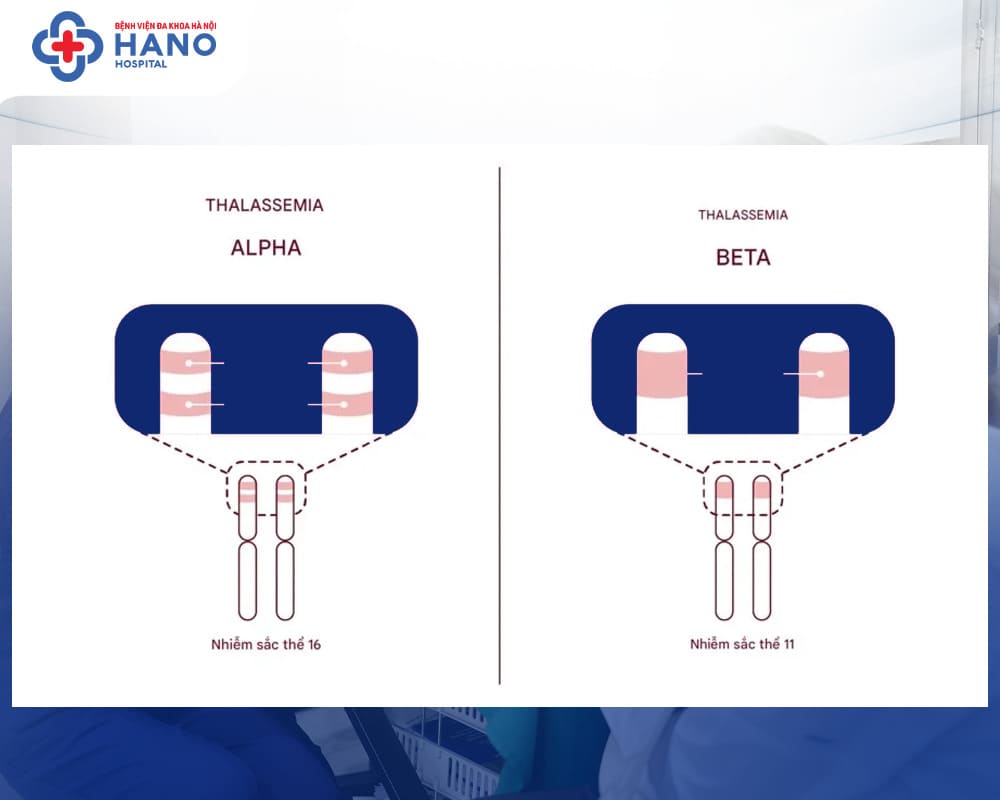
- Beta thalassemia xảy ra do đột biến gen HBB trên nhiễm sắc thể số 11, làm giảm hoặc mất chuỗi beta-globin. Mỗi người có 2 gen HBB (một từ bố, một từ mẹ), nên bệnh thường biểu hiện rõ khi cả hai gen đều bị đột biến.
- Alpha thalassemia xảy ra do đột biến gen HBA trên nhiễm sắc thể số 16, làm giảm chuỗi alpha-globin. Khác với beta, mỗi người có 4 gen HBA, nên mức độ bệnh phụ thuộc vào số gen bị mất (1, 2, 3 hay cả 4 gen).
| Đặc điểm | Beta Thalassemia | Alpha Thalassemia |
| Gen đột biến | HBB (NST số 11) | HBA (NST số 16) |
| Số gen liên quan | 2 gen | 4 gen |
| Thể nặng nhất | Beta thalassemia major | Hb Bart’s (mất 4 gen) |
| Biểu hiện thể nặng | Thiếu máu nặng từ nhỏ | Thường thai chết lưu |
Phân loại beta thalassemia: Thể nhẹ và thể nặng
Beta thalassemia thể nhẹ (dị hợp tử / Beta thalassemia Minor)
Beta thalassemia thể nhẹ xảy ra khi một người chỉ mang một gen đột biến và một gen bình thường (dị hợp tử) [5]. Đây chính là trạng thái “mang gen” mà nhiều người phát hiện tình cờ qua xét nghiệm máu định kỳ.
Triệu chứng:
- Phần lớn không có triệu chứng rõ ràng trong cuộc sống hàng ngày
- Có thể thiếu máu nhẹ, hồng cầu nhỏ và nhược sắc trên xét nghiệm
- Đôi khi mệt mỏi nhẹ, đặc biệt khi tham gia hoạt động gắng sức nhiều
Điểm quan trọng: Người mang beta thalassemia thể nhẹ sống hoàn toàn bình thường và không cần điều trị. Tuy nhiên, nếu người bạn đời cũng mang gen, nguy cơ con mắc thể nặng là 25% mỗi lần sinh.
Beta thalassemia thể trung gian (Beta thalassemia Intermedia)
Thể trung gian xảy ra khi người bệnh mang hai gen đột biến, nhưng ít nhất một trong hai là đột biến “nhẹ” hơn. Mức độ bệnh nằm giữa thể nhẹ và thể nặng.
Triệu chứng:
- Thiếu máu vừa phải, thường xuất hiện trong độ tuổi 2-6 tuổi
- Lách to nhẹ đến vừa
- Có thể không cần truyền máu thường xuyên nhưng cần theo dõi định kỳ
- Một số trường hợp cần truyền máu không thường xuyên khi có tình trạng nhiễm trùng hoặc stress sinh lý
Nếu không được theo dõi và điều trị phù hợp, thể trung gian có thể tiến triển xấu theo thời gian và gây biến chứng tương tự thể nặng.
Beta thalassemia thể nặng (đồng hợp tử / Beta thalassemia Major)
Beta thalassemia thể nặng (còn gọi là bệnh Cooley) là thể bệnh nghiêm trọng nhất, xảy ra khi người bệnh nhận gen đột biến từ cả bố lẫn mẹ [5].
Triệu chứng xuất hiện sớm:
- Thiếu máu nặng xuất hiện từ 3-6 tháng tuổi (khi hemoglobin F từ bào thai chuyển sang hemoglobin A)
- Bú kém, chậm lớn, da xanh xao, vàng da nhẹ
- Lách to, gan to rõ rệt từ nhỏ
Nếu không được điều trị: Trẻ sẽ không thể phát triển bình thường và tiên lượng rất xấu. Đây là thể bệnh cần can thiệp y tế ngay từ giai đoạn đầu.
Beta thalassemia có nguy hiểm không?
Mức độ nguy hiểm theo từng thể bệnh
Beta thalassemia có nguy hiểm không? Câu trả lời phụ thuộc hoàn toàn vào thể bệnh:
- Thể nhẹ (carrier): Không nguy hiểm cho bản thân. Nguy cơ nằm ở khía cạnh di truyền, không phải sức khỏe cá nhân
- Thể trung gian: Có thể ảnh hưởng đến chất lượng cuộc sống nếu không được theo dõi và quản lý đúng cách
- Thể nặng: Rất nguy hiểm nếu không điều trị. Cần truyền máu suốt đời và can thiệp y tế liên tục
Bệnh beta thalassemia dị hợp có nguy hiểm không? Để trả lời câu hỏi này một cách trọn vẹn: bản thân người dị hợp không gặp nguy hiểm về sức khỏe. Nhưng nếu cả hai vợ chồng đều mang gen, nguy cơ sinh con mắc thể nặng là 25% mỗi lần mang thai. Đây là lý do tầm soát trước hôn nhân và tư vấn di truyền trước sinh là việc không thể bỏ qua.
Biến chứng của beta thalassemia thể nặng nếu không điều trị
Không được điều trị đúng cách, beta thalassemia thể nặng dẫn đến nhiều biến chứng nghiêm trọng theo thời gian:
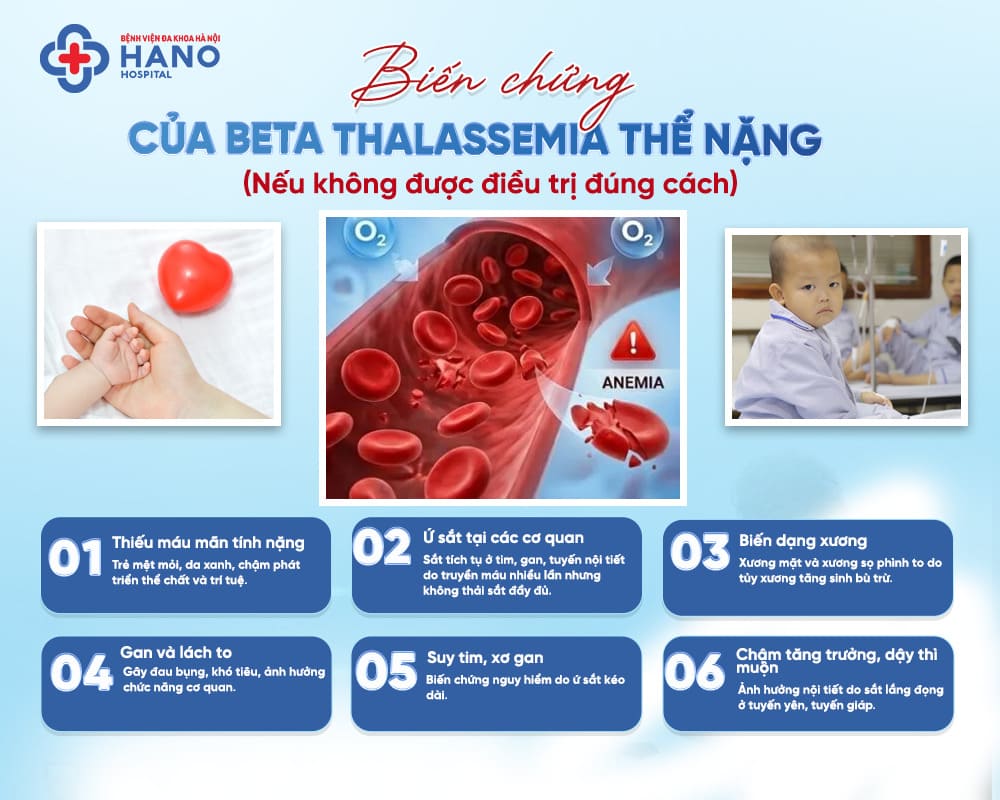
- Thiếu máu mãn tính nặng: Trẻ mệt mỏi, chậm phát triển thể chất và trí tuệ
- Ứ sắt các cơ quan: Do truyền máu nhiều lần mà không thải sắt, sắt tích tụ trong tim, gan, tuyến nội tiết gây suy cơ quan
- Biến dạng xương: Xương mặt, xương sọ phình to do tủy xương tăng sinh bù trừ
- Lách và gan to: Gây đau bụng, khó tiêu, ảnh hưởng chức năng các cơ quan
- Suy tim, xơ gan: Hậu quả của ứ sắt lâu dài nếu không được thải sắt đúng cách
- Rối loạn tăng trưởng và dậy thì: Do ứ sắt ảnh hưởng đến tuyến yên và tuyến giáp
Chẩn đoán, điều trị và phòng ngừa beta thalassemia
Chẩn đoán beta thalassemia
Chẩn đoán bệnh beta thalassemia thường bao gồm các bước từ sàng lọc cơ bản đến chuyên sâu:
1. Xét nghiệm máu tổng quát (CBC)
- Hồng cầu nhỏ (MCV < 80 fL) và nhược sắc (MCH < 27 pg) là dấu hiệu gợi ý
- Hemoglobin giảm tùy mức độ
2. Điện di hemoglobin
- Tiêu chuẩn chẩn đoán xác định
- Phát hiện tăng HbA2 (>3,5%) trong thể nhẹ và trung gian
- Giảm hoặc mất hoàn toàn HbA trong thể nặng
3. Xét nghiệm gen (PCR, sequencing)
- Xác định chính xác loại đột biến
- Cần thiết để tư vấn di truyền và chẩn đoán trước sinh
4. Chẩn đoán trước sinh: Khi cả bố và mẹ đều mang gen, có thể thực hiện:
- Sinh thiết gai nhau (tuần 10-12)
- Chọc ối (tuần 15-18)
- Xét nghiệm di truyền tiền làm tổ (PGT-M) trong IVF
Điều trị beta thalassemia hiện nay
Hiện chưa có thuốc uống chữa khỏi hoàn toàn beta thalassemia thể nặng, nhưng y học đã có nhiều phương pháp kiểm soát bệnh hiệu quả:
Truyền máu định kỳ:
- Thể nặng: truyền máu mỗi 3-4 tuần suốt đời
- Duy trì hemoglobin ≥ 9-10 g/dL để đảm bảo phát triển bình thường
Thải sắt:
- Bắt buộc kết hợp với truyền máu để ngăn ứ sắt
- Thuốc thải sắt phổ biến: Deferoxamine (tiêm), Deferasirox (uống), Deferiprone (uống)
Ghép tủy xương (Hematopoietic Stem Cell Transplantation):
- Phương pháp điều trị triệt để duy nhất hiện nay
- Hiệu quả nhất khi thực hiện trước 10 tuổi và có người hiến phù hợp (anh chị em ruột có HLA tương đồng)
- Tỷ lệ thành công lên đến 90% ở trẻ nhỏ không có biến chứng [6]
Liệu pháp gen: Đây là hướng điều trị đột phá và hứa hẹn nhất. Năm 2022, FDA Hoa Kỳ chấp thuận betibeglogene autotemcel (Zynteglo) cho bệnh nhân beta-thalassemia phụ thuộc truyền máu. Liệu pháp này dùng tế bào gốc tạo máu của chính bệnh nhân, đưa vào bản sao gen beta-globin có chức năng để giúp tạo hemoglobin gần mức bình thường và giảm hoặc ngừng nhu cầu truyền máu [7].
Phòng ngừa beta thalassemia
Phòng ngừa là chiến lược quan trọng nhất, đặc biệt với bệnh lý di truyền không thể can thiệp sau khi xảy ra:
Tầm soát trước hôn nhân:
- Xét nghiệm tổng phân tích máu và điện di hemoglobin cho cả hai người
- Chi phí thấp, kết quả nhanh, có thể thực hiện tại hầu hết cơ sở y tế
- Khuyến nghị cho tất cả cặp đôi, không chỉ người có tiền sử gia đình
Tư vấn di truyền và tầm soát thai kỳ:
- Khi cả hai vợ chồng đều mang gen, cần chẩn đoán trước sinh bắt buộc
- Tư vấn di truyền giúp cặp đôi hiểu rõ nguy cơ và các lựa chọn
IVF kết hợp sàng lọc phôi PGT-M (Preimplantation Genetic Testing):
- Lựa chọn cho cặp đôi đều mang gen muốn có con khỏe mạnh
- Xét nghiệm phôi trước khi cấy vào tử cung để chọn phôi không mang bệnh
Nếu bạn hoặc người thân muốn được tư vấn về tầm soát gen thalassemia hoặc xét nghiệm trước hôn nhân, Trung tâm IVF – Bệnh viện Đa Khoa Hà Nội luôn sẵn sàng hỗ trợ. Liên hệ 1900 2345 29 / 0981 500 770 hoặc đến trực tiếp Số 29 Hàn Thuyên, Hai Bà Trưng, Hà Nội để được thăm khám cùng các chuyên gia.
Câu hỏi thường gặp (FAQs)
1. Gen thalassemia là gì?
Gen thalassemia là gen đột biến gây ra bệnh tan máu bẩm sinh thalassemia. Ở người bình thường, gen HBB (beta thalassemia) và gen HBA (alpha thalassemia) tổng hợp chuỗi globin để tạo hemoglobin bình thường. Khi gen bị đột biến, chuỗi globin tương ứng bị giảm hoặc mất, gây rối loạn cấu trúc hồng cầu. Người mang một gen đột biến thường không có triệu chứng nhưng có thể truyền gen bệnh cho con.
2. Beta thalassemia D56-1 là gì?
Beta thalassemia D56-1 (còn gọi là Hb D-Punjab hoặc Hb D-Los Angeles) là một biến thể hemoglobin bất thường, kết quả của đột biến thay thế axit amin tại vị trí 121 của chuỗi beta-globin. Khi một người mang cả beta thalassemia thông thường lẫn Hb D, có thể dẫn đến thể bệnh HbD/beta thalassemia với biểu hiện thiếu máu vừa đến nặng. Trường hợp này cần đánh giá chuyên khoa để xác định mức độ và kế hoạch theo dõi phù hợp.
3. Bệnh beta thalassemia dị hợp có nguy hiểm không?
Bệnh beta thalassemia dị hợp có nguy hiểm không là câu hỏi nhiều người băn khoăn sau khi nhận kết quả. Với bản thân người mang gen dị hợp: không nguy hiểm. Họ sống và sinh hoạt hoàn toàn bình thường, chỉ có thể có thiếu máu nhẹ không đáng kể. Tuy nhiên, nếu người bạn đời cũng mang gen, nguy cơ sinh con mắc thể nặng là 25% mỗi lần mang thai. Vì vậy, tầm soát và tư vấn di truyền là bước không thể bỏ qua.
4. Alpha thalassemia và beta thalassemia cái nào nặng hơn?
Không có câu trả lời tuyệt đối vì mức độ nặng của cả hai đều phụ thuộc vào thể bệnh cụ thể. Thể nặng nhất của alpha thalassemia (Hb Bart’s hydrops fetalis, mất 4 gen) thường gây thai chết lưu hoặc tử vong ngay sau sinh. Thể nặng nhất của beta thalassemia (beta thalassemia major) gây thiếu máu nặng cần truyền máu suốt đời nhưng người bệnh vẫn có thể sống đến tuổi trưởng thành với điều trị đúng. Cả hai đều cần được tầm soát trước hôn nhân để phòng ngừa.
========================================
Beta thalassemia không phải là bản án tử nếu được phát hiện đúng lúc và quản lý đúng cách. Người mang gen thể nhẹ vẫn sống bình thường, nhưng cần được tư vấn di truyền trước khi sinh con. Người mắc thể nặng, nếu được điều trị đúng phác đồ, hoàn toàn có thể duy trì chất lượng cuộc sống tốt. Phòng ngừa thông qua tầm soát trước hôn nhân và chẩn đoán trước sinh là chiến lược hiệu quả và tiết kiệm nhất. Liên hệ Trung tâm IVF Hà Nội để được tư vấn và xét nghiệm tầm soát ngay hôm nay.
NGUỒN THAM KHẢO
- Nguyễn Hoàng Nam. Nghiên cứu kiểu hình và kiểu gen ở bệnh nhi beta-thalassemia [Internet]. Hà Nội: Trường Đại học Y Hà Nội; 2019 [cited 2026 May 9]. Available from: https://sdh.hmu.edu.vn/images/NguyenHoangNam-ttNHI30.pdf
- Tạp chí Nghiên cứu Y học. [Tiêu đề bài báo về beta-thalassemia] [Internet]. [Hà Nội]: Tạp chí Nghiên cứu Y học; 2023 [cited 2026 May 9]. Available from: https://tapchinghiencuuyhoc.vn/index.php/tcncyh/article/view/1502
- Bộ Y tế. Hướng dẫn chẩn đoán và điều trị một số bệnh lý huyết học [Internet]. Hà Nội: Bộ Y tế; 2022 [cited 2026 May 9]. Available from: https://thuvienphapluat.vn/van-ban/The-thao-Y-te/Quyet-dinh-1832-QD-BYT-2022-tai-lieu-huong-dan-chan-doan-dieu-tri-benh-ly-huyet-hoc-520596.aspx
- Bệnh viện Nhi Trung ương. Bệnh beta-thalassemia [Internet]. Hà Nội: Bệnh viện Nhi Trung ương; 2023 [cited 2026 May 9]. Available from: https://ditruyenshpt.benhviennhitrunguong.gov.vn/benh-beta-thalassemia-2
- Cleveland Clinic. Beta thalassemia [Internet]. Cleveland: Cleveland Clinic; 2025 [cited 2026 May 9]. Available from: https://my.clevelandclinic.org/health/diseases/23574-beta-thalassemia
- Orphanet Journal of Rare Diseases. Beta-thalassemia [Internet]. London: BioMed Central; 2010 [cited 2026 May 9]. Available from: [https://link.springer.com/article
- U.S. Food and Drug Administration. Summary basis for regulatory action for Zynteglo [Internet]. Silver Spring: FDA; 2022 [cited 2026 May 9]. Available from: [https://www.fda.gov/media/161472/download](https://www.fda.gov/media/161472/download)


