


Thalassemia Là Gì? Dấu Hiệu, Nguyên Nhân & Điều Trị


Với tỷ lệ 13,8% dân số mang gen bệnh, việc nắm vững kiến thức tổng quan về tan máu bẩm sinh là vô cùng cấp thiết. Bài viết tổng hợp chi tiết về định nghĩa, các dấu hiệu nhận biết sớm, các triệu chứng thường gặp và những lời khuyên hữu ích về dinh dưỡng, lối sống cho người bệnh.
Tổng quan về Thalassemia
Thalassemia là gì?
Trong một buổi tọa đàm do Bệnh viện Đa khoa Hà Nội tổ chức, ThS.BS Nguyễn Duy Phương nhận định bệnh Tan máu huyết tán Thalassemia là
“một nhóm các bệnh lý huyết học di truyền lặn trên nhiễm sắc thể thường, đặc trưng bởi sự giảm hoặc mất khả năng tổng hợp các chuỗi globin – thành phần quan trọng cấu tạo nên hemoglobin trong hồng cầu.”
Sự thiếu hụt này gây mất cân bằng các chuỗi globin, đồng nghĩa với việc cơ thể sẽ không sinh sản các tế bào hồng cầu một cách hiệu quả, dẫn đến tình trạng phá hủy hồng cầu sớm, thiếu máu nuôi trong cơ thể.
Theo số liệu từ một nghiên cứu của Trung tâm Y tế Carl R. Darnall Army (Texas) và Bệnh viện Cộng đồng Fort Belvoir (Virginia), Đông Nam Á là một trong những khu vực ghi nhận nhiều người mắc gen Thiếu máu Thalassemia cao nhất trên thế giới, bên cạnh châu Phi, châu Á, khu vực Địa Trung Hải, Trung Đông. Cụ thể hơn, có khoảng 5% dân số thế giới là người mang gen Alpha-Thalassemia và 1% là người mang gen Beta-Thalassemia [1]. Ở Việt Nam, ước tính có gần 14 triệu người mang gen bệnh Tan máu bẩm sinh; mỗi năm có hơn 8000 thai nhi sinh ra mang bệnh trong đó có gần 800 trẻ không thể chào đời đời do phù thai [2]. Dựa trên loại chuỗi globin bị thiếu hụt, bệnh được phân loại thành hai nhóm chính là Alpha Thalassemia và Beta Thalassemia.
Alpha Thalassemia
Bệnh xảy ra do các đột biến hoặc mất đoạn gen tổng hợp chuỗi alpha-globin. Trung bình, mỗi người có 4 gen alpha-globin (2 gen nằm trên mỗi nhiễm sắc thể số 16). Mức độ nặng nhẹ của bệnh phụ thuộc vào số lượng gen bị tổn thương. Mức độ nặng nhẹ của bệnh phụ thuộc trực tiếp vào số lượng gen bị tổn thương.
Với những bệnh nhân mang gen bệnh Alpha Thalassemia thể nặng nhất (mất cả 4 gen), thường gây tử vong ngay trong tử cung hoặc sớm sau khi sinh do thai nhi hoàn toàn không tạo được huyết sắc tố để vận chuyển oxy.
Beta Thalassemia
Bệnh do đột biến gen tổng hợp chuỗi beta-globin nằm trên nhiễm sắc thể số 11. Thông thường, mỗi người chỉ có 2 gen beta-globin (1 gen từ bố và 1 gen từ mẹ). Đột biến có thể làm giảm một phần (β+) hoặc mất hoàn toàn (β0) khả năng tổng hợp chuỗi beta.
Với những bệnh nhân mang gen Beta Thalassemia thể nặng, biểu hiện có thể xuất hiện sớm từ 6 – 24 tháng tuổi với tình trạng thiếu máu nặng nề, biến dạng xương sọ/mặt, gan lách to và chậm phát triển thể chất. Ngoài ra, bệnh nhân cần truyền máu định kỳ và thải sắt suốt đời. Đáng nói hơn, tại Việt Nam, thể phối hợp HbE/Beta-Thalassemia rất phổ biến, chiếm tỉ lệ cao trong các trường hợp điều trị [3].
Gen Tan máu bẩm sinh Thalassemia nguy hiểm như thế nào?
Thalassemia là một trong những rối loạn di truyền phổ biến nhất trên thế giới, ảnh hưởng đến gần 7% dân số toàn cầu. Sự nguy hiểm của gen bệnh này nằm ở chỗ người mang gen thường không có biểu hiện lâm sàng cụ thể nên dễ dàng di truyền cho thế hệ sau mà không hề hay biết. Nếu hai người cùng mang gen bệnh kết hôn, mỗi lần sinh con sẽ có 25% khả năng trẻ mắc bệnh thể nặng.
Biến chứng do thiếu máu mạn tính
Đây là đặc điểm cơ bản của bệnh,dẫn đến hàng loạt hệ lụy nghiêm trọng cho sự phát triển của cơ thể:
- Biến dạng xương: Do tình trạng thiếu máu không hiệu quả, tủy xương phải tăng sinh mạnh mẽ (gấp tới 30 lần bình thường) để bù đắp lượng hồng cầu thiếu hụt, làm giãn rộng khoang tủy, mỏng vỏ xương sọ và các xương dẹt. Điều này tạo nên “gương mặt Thalassemia” đặc trưng với trán bướu, mũi tẹt, gò má cao và răng vẩu.
- Chậm phát triển thể chất: Trẻ bị thiếu máu nặng thường thấp bé, nhẹ cân, chậm lớn và chậm dậy thì.
- Gan lách to: Lách phải hoạt động quá mức để tiêu hủy các hồng cầu lỗi và gan phải tham gia tạo máu ngoài tủy, dẫn đến tình trạng gan, lách to tiến triển, đôi khi lách to quá mức gây đau đớn và cản trở sinh hoạt.
- Tổn thương cơ quan do thiếu oxy: Tình trạng thiếu máu kéo dài khiến các mô và cơ quan luôn trong trạng thái thiếu oxy, gây mệt mỏi, khó thở khi gắng sức và suy giảm chức năng các tạng.
Biến chứng do quá tải sắt
Quá tải sắt là nguyên nhân chính gây ra bệnh tật và tử vong ở bệnh nhân Thalassemia, phát sinh từ việc truyền máu định kỳ và và tình trạng hấp thu sắt qua đường tiêu hóa. Lượng sắt dư thừa tạo ra các gốc tự do làm tổn thương màng tế bào, DNA và gây xơ hóa các mô.
- Biến chứng tim mạch: Đây là nguyên nhân gây tử vong hàng đầu, gây ra tình trạng suy tim, rối loạn cơ tim, viêm cơ tim; chiếm tới 71% các ca tử vong do bệnh thiếu máu Thalassemia.
- Biến chứng tại gan: Sắt tích tụ trong tế bào gan dẫn đến viêm gan, xơ gan và làm tăng nguy cơ ung thư biểu mô tế bào gan.
- Biến chứng nội tiết: Sắt tàn phá các tuyến nội tiết, gây ra các bệnh lý như đái tháo đường, suy giáp, suy tuyến cận giáp và suy sinh dục.
- Ảnh hưởng thẩm mỹ: Sắt dư thừa khiến da sạm đen, khô và sẫm màu.
Gánh nặng điều trị suốt đời
Bệnh nhân Thalassemia thể nặng phải đối mặt một hành trình điều trị gian khổ và tốn kém, gây áp lực khủng khiếp lên cá nhân, gia đình và xã hội. Bệnh nhân cần truyền máu định kỳ mỗi 2 – 5 tuần và sử dụng thuốc thải sắt gần như hàng ngày suốt cả cuộc đời. Điều này tạo nên gánh nặng khổng lồ cho chi phí kinh tế cũng như tổn thương tâm lý nặng nề. Một số rủi ro về điều trị như nguy cơ lây nhiễm các bệnh qua đường truyền máu hay ảnh hưởng của thuốc thải sắt cũng khiến nhiều bệnh nhân Thalassemia gặp nhiều khó khăn trong đời sống sinh hoạt thường ngày.
Đâu là những nguyên nhân dẫn đến bệnh Thalassemia?
Nguyên nhân của bệnh thiếu máu di truyền Thalassemia xuất phát từ các đột biến gen làm giảm hoặc mất hoàn toàn khả năng tổng hợp các chuỗi globin – thành phần cấu tạo nên huyết sắc tố trong hồng cầu.
Yếu tố di truyền
Bệnh Thalassemia được phân loại dựa trên loại chuỗi globin bị thiếu hụt, chủ yếu là Alpha Thalassemia và Beta Thalassemia. Các gen này được truyền từ bố mẹ sang con cái thông qua mã di truyền.
Cơ chế di truyền của Thalassemia
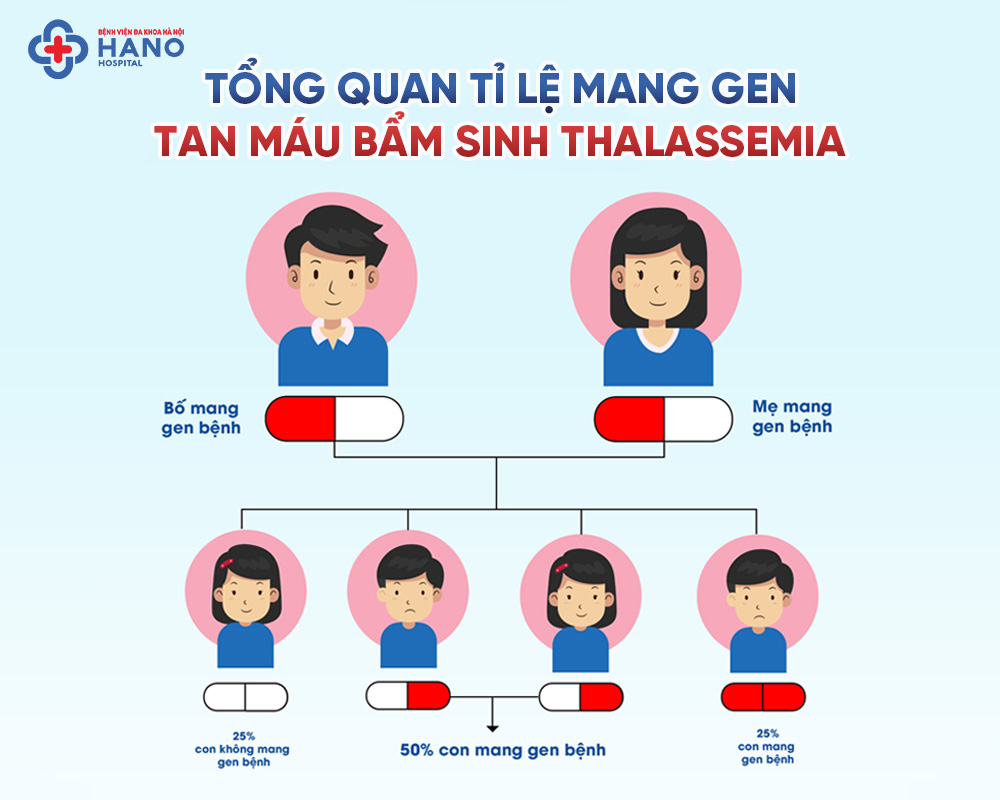
Thalassemia được di truyền theo quy luật di truyền lặn trên nhiễm sắc thể thường. Vì vậy, căn bệnh này không chịu ảnh hưởng bởi giới tính, cả nam và nữ có tỉ lệ mang gen và mắc bệnh ngang nhau. Đáng chú ý, khi cả hai vợ chồng đều mang gen bệnh (thể ẩn). Trong mỗi lần sinh con, các khả năng có thể xảy ra như sau:
- 25% khả năng trẻ hoàn toàn bình thường: Trẻ nhận cả hai gen lành từ bố và mẹ.
- 50% khả năng trẻ mang gen bệnh (thể ẩn): Trẻ nhận một gen bệnh và một gen bình thường; những trẻ này thường khỏe mạnh và không có biểu hiện lâm sàng rõ rệt nhưng có thể tiếp tục truyền gen bệnh cho đời sau.
- 25% khả năng trẻ mắc bệnh thể nặng: Trẻ nhận cả hai gen đột biến từ bố và mẹ và sẽ chịu những biến chứng suốt đời từ gen bệnh.
Dấu hiệu & Triệu chứng của gen Tan máu bẩm sinh Thalassemia
Thalassemia là một nhóm bệnh lý huyết sắc tố di truyền gây ra tình trạng thiếu máu và tan máu mạn tính. Các triệu chứng của bệnh là hệ quả của bốn quá trình chính: thiếu máu, tan máu mạn tính, tăng sinh tủy xương phản ứng và quá tải sắt. Đặc điểm chung của các triệu chứng này là xuất hiện từ từ, kéo dài liên tục suốt cuộc đời người bệnh và có mức độ nghiêm trọng khác nhau tùy thuộc vào thể đột biến gen.
Triệu chứng ở trẻ nhỏ
Ở trẻ em, đặc biệt là với các thể nặng như Beta Thalassemia major, các biểu hiện thường xuất hiện sớm và ảnh hưởng sâu sắc đến sự phát triển:
- Thời điểm khởi phát: Với thể nặng, trẻ thường có biểu hiện bệnh rõ rệt từ vài tháng tuổi hoặc trong khoảng từ 6 tháng đến 2 năm đầu đời.
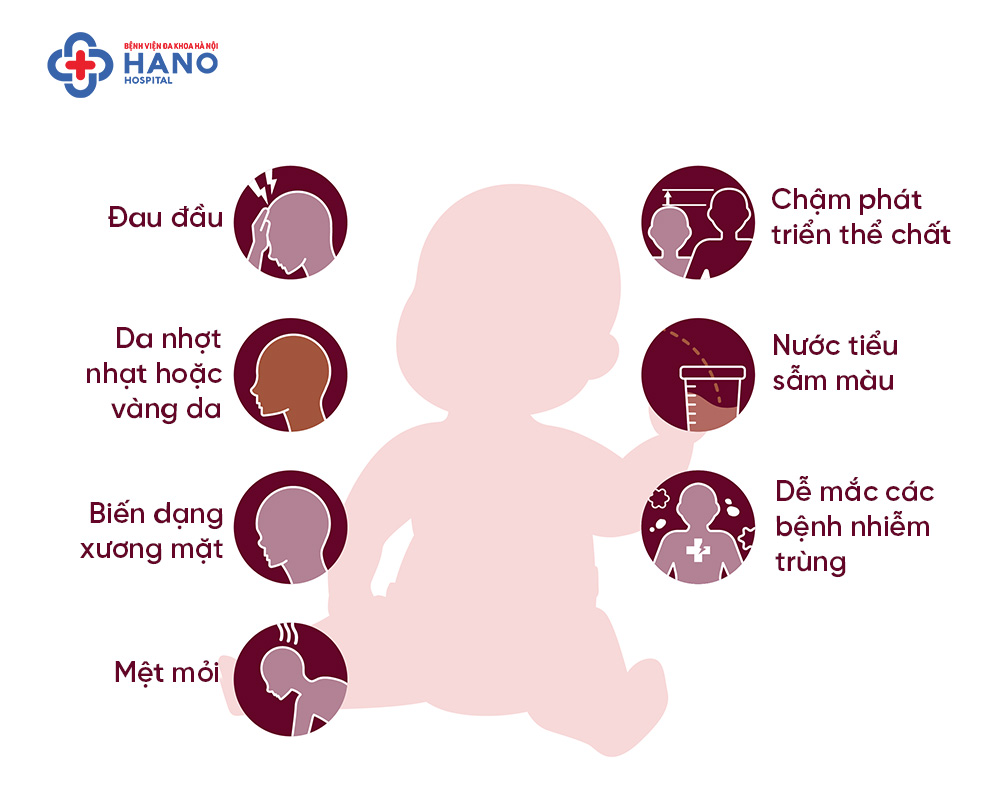
- Hội chứng thiếu máu: Trẻ có biểu hiện da xanh xao, niêm mạc nhợt, mệt mỏi, hay quấy khóc, ăn kém và đặc biệt là chậm phát triển thể chất (chậm lớn, thấp còi).
- Hội chứng tan máu: Biểu hiện qua tình trạng vàng da, vàng mắt (hoàng đảm) mạn tính và nước tiểu sẫm màu.
- Biến dạng xương: Do tủy xương phải hoạt động quá mức để bù đắp lượng hồng cầu thiếu hụt, làm bè xương sọ và xương gò má, tạo nên “bộ mặt Thalassemia” đặc trưng: trán dô, bướu đỉnh, mũi tẹt và có xu hướng lộ răng trên.
- Gan lách to: Lách và gan to dần do phải tiêu hủy hồng cầu lỗi và tham gia tạo máu ngoài tủy, khiến bụng trẻ bị trướng to.
Triệu chứng ở người lớn
Người lớn mắc Thalassemia thường đối mặt với các biến chứng kéo dài do tình trạng bệnh mạn tính và hệ lụy của quá trình điều trị:
- Quá tải sắt: Đây là biến chứng nghiêm trọng nhất do truyền máu nhiều lần và tăng hấp thu sắt qua đường tiêu hóa. Sắt lắng đọng khiến da sạm đen và khô, gây tổn thương các cơ quan như suy tim (chiếm tới 71% nguyên nhân tử vong), xơ gan và các bệnh nội tiết như đái tháo đường.
- Rối loạn nội tiết và sinh dục: Sắt tích tụ tại các tuyến nội tiết dẫn đến tình trạng chậm dậy thì, suy giảm chức năng sinh dục, vô kinh (ở phụ nữ) và tầm vóc thấp bé.
- Biến chứng xương khớp: Bệnh nhân dễ bị loãng xương, đau lưng, biến dạng cột sống và có nguy cơ cao gặp các gãy xương bệnh lý.
- Các vấn đề khác: Người bệnh có thể bị sỏi mật, loét chân, tăng huyết áp phổi và suy giảm miễn dịch dẫn đến dễ bị nhiễm trùng.
Dấu hiệu nhận biết sớm dễ bị “bỏ qua”
Sự nguy hiểm của Thalassemia nằm ở chỗ nhiều người mang gen bệnh hoặc mắc thể nhẹ thường có dấu hiệu rất mờ nhạt:
- Người mang gen (thể ẩn): Những người này thường hoàn toàn khỏe mạnh, không có biểu hiện lâm sàng và chỉ được phát hiện tình cờ khi khám sức khỏe hoặc xét nghiệm sàng lọc.
- Dễ nhầm lẫn với thiếu máu thiếu sắt: Các chỉ số máu như hồng cầu nhỏ (MCV thấp), nhược sắc (MCH thấp) là dấu hiệu sớm của Thalassemia nhưng thường bị chẩn đoán nhầm là thiếu máu thiếu sắt.
- Nhiều người đã tự ý uống bổ sung sắt trong thời gian dài mà không có hiệu quả, thậm chí gây quá tải sắt cho cơ thể.
- Thiếu máu khi mang thai: Một số phụ nữ mang gen Alpha Thalassemia bình thường không có triệu chứng, nhưng tình trạng thiếu máu mức độ trung bình chỉ xuất hiện rõ rệt trong thai kỳ.
- Vàng da sơ sinh: Tình trạng vàng da sơ sinh nặng ở trẻ mắc bệnh HbH hoặc phù bào thai có thể bị coi nhẹ là vàng da sinh lý thông thường.
- Tiền sử sản khoa: Những trường hợp sảy thai, phù thai, hoặc thai lưu liên tiếp không rõ nguyên nhân thường là dấu hiệu cảnh báo quan trọng về nguồn gen bệnh trong gia đình
Vai trò của Sàng lọc bệnh lý đối với các nạn nhân mang gen Thalassemia
Sàng lọc bệnh lý đóng vai trò then chốt trong việc kiểm soát bệnh thiếu máu bẩm sinh Thalassemia. Theo Tổ chức Y tế Thế giới (WHO), mỗi năm, trên thế giới có tới 8 triệu trẻ sơ sinh mắc dị tật bẩm sinh. Trong đó, ước tính có trên 330.000 trẻ em sinh ra mắc các bệnh lý huyết sắc tố (bao gồm Thalassemia) [4]. Việc phát hiện sớm thông qua sàng lọc giúp quản lý bệnh hiệu quả, ngăn ngừa các biến chứng nghiêm trọng như suy tim, xơ gan và đặc biệt là giảm thiểu tỷ lệ trẻ sinh ra mắc bệnh thể nặng.
Tại Việt Nam, với khoảng 13,8% dân số mang gen bệnh (tương đương hơn 13 triệu người), sàng lọc được coi là giải pháp kinh tế và nhân văn nhất để nâng cao chất lượng dân số và giảm gánh nặng y tế cho xã hội.
Các đối tượng nguy cơ cao
Việc sàng lọc bệnh lý đặc biệt quan trọng và cần thiết đối với các đối tượng có nguy cơ cao sau đây:
- Người có tiền sử mắc các bệnh di truyền: Những cá nhân có người thân (bố, mẹ, anh chị em) đã được chẩn đoán mắc bệnh hoặc mang gen Thalassemia.
- Các cặp đôi chuẩn bị kết hôn hoặc mang thai: Đây là nhóm đối tượng quan trọng nhất để tư vấn và chẩn đoán trước sinh.
- Người thuộc vùng dịch tễ cao: Tại Việt Nam, các dân tộc ít người như Raglai (88,6%), Mường (20,6%), Thái, Tày, Nùng và cư dân tại các tỉnh miền núi phía Bắc, Bắc Trung Bộ có tỷ lệ mang gen rất cao.
- Người có chỉ số máu bất thường: Những người bị thiếu máu hồng cầu nhỏ (MCV < 80 fl), nhược sắc (MCH < 27 pg) không rõ nguyên nhân hoặc không đáp ứng với điều trị bổ sung sắt.
- Tiền sử sản khoa bất thường: Phụ nữ từng bị sảy thai, thai lưu, hoặc có thai bị phù (hydrops fetalis) không rõ nguyên nhân.
- Cặp đôi hiếm muộn nghi mang gen bệnh Thalassemia: Cần thực hiện sàng lọc phôi PGT – M trước khi chuyển phôi làm Thụ tinh ống nghiệm IVF để phòng tránh thế hệ mau mắc bệnh.
Tại sao cần xét nghiệm trước hôn nhân?
Xét nghiệm trước hôn nhân là bước chuẩn bị vô cùng quan trọng để đảm bảo cuộc sống hạnh phúc và thế hệ con cái khỏe mạnh vì những lý do sau:
- Xác định nguy cơ di truyền: Thalassemia di truyền theo quy luật Mendel; nếu cả hai vợ chồng đều mang gen bệnh, mỗi lần sinh con sẽ có 25% khả năng trẻ bị bệnh thể nặng, 50% khả năng con mang gen và chỉ 25% con hoàn toàn bình thường.
- Chủ động kế hoạch sinh sản: Khi biết cả hai cùng mang gen, cặp đôi sẽ được tư vấn các biện pháp hỗ trợ như chẩn đoán di truyền tiền làm tổ (PGT) hoặc chẩn đoán trước sinh (chọc ối, sinh thiết gai nhau) để tránh sinh ra trẻ mắc các thể bệnh nan y như phù thai hay Thalassemia thể nặng phải truyền máu suốt đời.
- Ngăn ngừa gen thiếu máu di truyền Thalassemia: Xét nghiệm trước hôn nhân giúp ngăn chặn sự lây lan âm thầm của nguồn gen bệnh trong cộng đồng, từ đó giảm dần tỷ lệ trẻ mắc bệnh mới hàng năm (hiện khoảng 8.000 trẻ mỗi năm tại Việt Nam).
- Giảm gánh nặng kinh tế và tâm lý: Điều trị một bệnh nhân Thalassemia thể nặng rất tốn kém (ước tính khoảng 3 tỷ đồng cho đến năm 30 tuổi) và gây áp lực tâm lý nặng nề, thậm chí dẫn đến ly hôn ở nhiều gia đình có con bị bệnh.
Nếu bạn và gia đình đang nghi ngờ bản thân mắc những bệnh di truyền, đặc biệt là Thalassemia, hãy chủ động liên hệ 1900 2345 29 để đặt lịch thăm khám và tầm soát sức khỏe tiền hôn nhân tại Bệnh viện Đa khoa Hà Nội để được các chuyên gia Hỗ trợ sinh sản tư vấn và xét nghiệm Thalassemia đầy đủ. Việc thăm khám sức khỏe sinh sản sẽ giúp phát hiện những bất thường trong cơ thể và có thể áp dụng những biện pháp điều trị hiệu quả, giúp sinh con an toàn, khỏe mạnh.
Câu hỏi thường gặp
- Thalassemia có chữa khỏi không?
Hiện nay, ghép tế bào gốc tạo máu đồng loại (ghép tủy) là phương pháp duy nhất có thể chữa khỏi hoàn toàn bệnh Thalassemia, đặc biệt hiệu quả ở trẻ dưới 3 tuổi và chưa bị quá tải sắt nặng. Tuy nhiên, các phương pháp này rất tốn kém và đòi hỏi điều kiện kỹ thuật cao.
- Thalassemia nguy hiểm như thế nào?
Bệnh gây ra nhiều hệ lụy nghiêm trọng đến sức khỏe và chất lượng sống:
- Biến chứng tử vong: Quá tải sắt tại tim là nguyên nhân gây tử vong hàng đầu (chiếm tới 71% các ca) do suy tim và rối loạn nhịp tim
- Ảnh hưởng thể chất: Trẻ mắc bệnh thường bị biến dạng xương (trán dô, gò má cao, mũi tẹt), chậm phát triển thể chất, chậm dậy thì và xạm da do nhiễm sắt
- Nguy cơ tử vong sớm: Ở thể nặng nhất của Alpha Thalassemia (phù thai Hb Bart’s), thai nhi thường tử vong ngay trong tử cung hoặc sớm sau khi sinh
- Gánh nặng kinh tế: Chi phí điều trị cho một bệnh nhân thể nặng từ khi sinh ra đến 30 tuổi ước tính khoảng 3 tỷ đồng.
- Alpha Thalassemia và Beta Thalassemia khác nhau như thế nào?
- Sự khác biệt chính nằm ở gen bị tổn thương và biểu hiện lâm sàng:
- Vị trí gen: Alpha Thalassemia liên quan đến các gen trên nhiễm sắc thể số 16 (mỗi người có 4 gen alpha); Beta Thalassemia liên quan đến gen trên nhiễm sắc thể số 11 (mỗi người có 2 gen beta)
- Thời điểm biểu hiện: Alpha Thalassemia thể nặng có thể gây chết lưu từ trong bào thai. Beta Thalassemia thể nặng thường biểu hiện rõ rệt khi trẻ được 6 tháng đến 2 năm tuổi
- Đặc điểm di truyền: Alpha Thalassemia chủ yếu do mất đoạn gen, trong khi Beta Thalassemia chủ yếu do đột biến điểm
- Chẩn đoán: Beta Thalassemia thường dễ phát hiện hơn qua xét nghiệm máu thông thường; Alpha Thalassemia thể nhẹ đôi khi cần đến xét nghiệm gen chuyên sâu mới xác định chính xác
- Xét nghiệm Thalassemia giá bao nhiêu?
Chi phí xét nghiệm gen thiếu máu bẩm sinh Thalassemia thường dao động khoảng từ 2 triệu đồng đến dưới 5 triệu. Tuy nhiên, cũng có một số trường hợp chi phí sẽ cao hơn (tổng chi phí xét nghiệm khoảng dưới 10 triệu đồng).
- Người mang gen Thalassemia có cần đi sàng lọc bệnh lý không?
Việc sàng lọc và theo dõi định kỳ là vô cùng cần thiết, ngay cả với người chỉ mang gen bệnh nếu muốn lên kế hoạch sinh con khỏe mạnh, như ý. Nếu cả hai cùng mang gen, mỗi lần sinh con sẽ có 25% khả năng trẻ mắc bệnh thể nặng phải điều trị suốt đời. Việc sàng lọc phôi PGT – M trước khi chuyển phôi khi làm Thụ tinh ống nghiệm IVF sẽ giúp nhiều gia đình phát hiện và phòng tránh những biến chứng của Thalassemia đến thế hệ sau.
NGUỒN THAM KHẢO:
1, Drew C. Baird, MD, and Stuart H. Batten, MD, MS, Steven K. Sparks, MD, Alpha- and Beta-thalassemia: Rapid Evidence Review
2, Viện Huyết học – Truyền máu Trung ương, 2024, Infographic: Hướng dẫn xét nghiệm gen tan máu bẩm sinh (thalassemia). Available from: https://vienhuyethoc.vn/huong-dan-xet-nghiem-gen-tan-mau-bam-sinh-thalassemia/
3, TS.BS. Nguyễn Minh Tuấn, Trưởng khoa Huyết học, Bệnh viện Nhi đồng 1, THALASSEMIA VÀ BỆNH HEMOGLOBIN. Available from: https://nhidong.org.vn/Data/bvnhidong/bvnhidong/Attachments/2018_7/PHP06/thalassemia_va_benh_hemoglobin_167201812.pdf
4, Phạm Thị Thuận, 2022, Nghiên cứu tình trạng nhiễm sắt và kết quả điều trị thải sắt của bệnh nhân Thalassemia. Available from:


